Este cáncer de células plasmáticas que producen una proteína monoclonal anómala afecta principalmente a mayores de 65 años. Si bien no tiene cura, con terapias modernas la supervivencia supera los 10 años. Una nota de la Dra Eloísa Riva para nuestra revista hermana Hola Salud.
El mieloma múltiple es una enfermedad maligna que representa la segunda enfermedad hematooncológica en frecuencia, con una incidencia estimada en Uruguay de 120 a 150 casos nuevos por año y una mediana de edad al diagnóstico de 65-70 años.
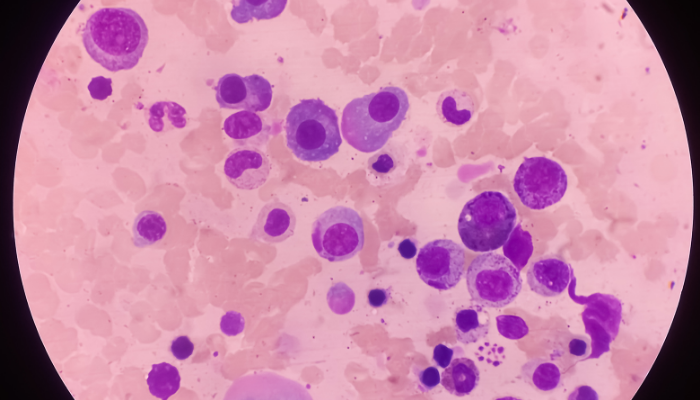
Esta se genera por crecimiento de células plasmáticas o plasmocitos (un tipo de glóbulo blanco presente en la médula ósea, normalmente productores de anticuerpos o inmunoglobulinas). Los plasmocitos causantes de mieloma múltiple han sufrido cambios citogenéticos y producen una inmunoglobulina patológica, denominada proteína monoclonal, pico monoclonal o componente “M”.
Habitualmente evoluciona desde una etapa premaligna y asintomática, conocida como gammapatía monoclonal de significado incierto, en la que surge la inmunoglobulina patológica (proteína monoclonal) o un fragmento de ella. Esta entidad se detecta entre el 3% y el 5% de las personas de más de 65 años, y progresa a mieloma múltiple a una tasa de 1% a 2% por año, por lo cual la mayoría de las personas con gammapatía monoclonal de significado incierto nunca desarrollarán la enfermedad.
Estos plasmocitos patológicos suelen ser portadores de alteraciones genéticas adquiridas, no conociéndose las causas por las que aparecen. Esta etapa es asintomática por definición y no requiere tratamiento, pudiéndose detectar a través de la realización de un proteinograma electroforético, un estudio en sangre que analiza la distribución y cantidad de proteínas en sangre.
Algunos pacientes transcurren por una etapa intermedia conocida como mieloma indolente o quiescente, en la que hay más infiltración medular y más proteína anormal circulante. La transformación maligna ocurre por una combinación de factores que incluyen cambios genéticos primarios y secundarios, evolución clonal posterior y cambios en el microambiente de la médula ósea, que favorecen el crecimiento de las células tumorales.
¿Cuáles son los síntomas y cómo se diagnostica?
El crecimiento de las células anormales en la médula ósea es el principal mecanismo de anemia, que se observa en dos tercios de los pacientes, pudiendo también ocasionar descenso de los valores de los glóbulos blancos y plaquetas. La anemia se puede detectar por un hallazgo en la realización del hemograma, o bien por síntomas como fatiga, palidez, palpitaciones, mareos o taquicardia.
Alrededor de 70% de los pacientes tiene compromiso óseo al diagnóstico, que se manifiesta por dolor, fracturas espontáneas o ante mínimos traumatismos. Se producen por desbalance entre la producción de hueso y la destrucción de hueso, a favor de esto último. Esta destrucción excesiva del hueso también puede provocar aumento del calcio en sangre.
Los plasmocitos también pueden crecer en el hueso o fuera de él (plasmocitomas), causando tumoraciones con dolor o compresión de los órganos cercanos. El daño renal puede observarse en 25-50% de los pacientes, y fundamentalmente se debe a la precipitación de las proteínas patológicas en los túbulos renales. Los síntomas de daño renal pueden ser inespecíficos (dolor abdominal, náuseas o vómitos) o bien observarse disminución del volumen de orina o pérdida de proteínas en la misma (orina con espuma).
Los pacientes con mieloma múltiple tienen predisposición a infecciones, por disminución en la producción de anticuerpos normales y/o disminución de los valores de glóbulos blancos. Un 10% de los pacientes se diagnostica exclusivamente por estudios de laboratorio.
La sospecha puede surgir de la realización de exámenes de rutina, o de la evaluación por anemia, insuficiencia renal, hipercalcemia, infecciones recurrentes o dolor óseo persistente. Menos frecuentemente se observa compromiso extramedular (leucemia de células plasmáticas o plasmocitomas extramedulares).
Los análisis de sangre como la electroforesis de proteínas en suero y el análisis de cadenas ligeras libres en suero, y de orina (electroforesis de proteínas en orina) pueden detectar proteínas monoclonales producidas por las células del mieloma, identificar cuál es la proteína causante y también evaluar si otras inmunoglobulinas están afectadas, lo que predispone a infecciones.
Se debe realizar una valoración medular con aspirado y biopsia de médula ósea, generalmente obtenida de la cadera o esternón. El estudio de esa muestra permitirá saber cuántos plasmocitos anómalos hay en la médula, y qué alteraciones genéticas tienen. Para ello se realiza la citología con estudios de inmunofenotipo, citogenético convencional y por hibridación in situ fluorescente. Esto último es muy relevante, ya que marca el ritmo evolutivo de la enfermedad, que puede ser relativamente indolente a muy agresivo y ayudar a predecir la respuesta al tratamiento y calcular la supervivencia.
Se debe completar la evaluación con estudio de imagen ósea, aún en pacientes sin dolor. Los métodos aceptados son la tomografía de baja dosis de cuerpo entero (rápida, de bajo costo y baja irradiación), la resonancia magnética o el PET-CT, estudio de imagen tomográfica con contraste que permite conocer si las lesiones son activas o no, y permite el control de respuesta imagenológica al tratamiento. Los niveles de b2microglobulina, LDH y albúmina, además de las alteraciones citogenéticas, se utilizan para establecer el pronóstico.
Sobre el tratamiento
El tratamiento inicial es conocido como inducción (inducir la remisión de la enfermedad) e incluye idealmente una combinación de un fármaco inmunomodulador (generalmente Lenalidomida), un inhibidor del proteosoma (generalmente Bortezomib), corticoesteroides (como dexametasona) y un anticuerpo monoclonal anti CD38 (Daratumumab o Isatuximab), un marcador característico expresado por las células del mieloma.
Con este esquema se logra una respuesta completa en 87,8% y una sobrevida libre de progresión de 84% a cuatro años. En caso de no disponer del antiCD38 para el tratamiento de inducción, la tripleta (bortezomib-lenalidomida-dexametasona) logra una sobrevida libre de progesion a 10 años de 30% y una mediana de sobrevida global de 10 años.
En pacientes menores de 65-70 años, sin comorbilidades relevantes, se consolida la respuesta a la inducción con altas dosis de melfalán y trasplante autólogo de células madre. Este procedimiento en nuestro país tiene cobertura por el Fondo Nacional de Recursos.
En pacientes no candidatos a trasplante, puede indicarse tratamiento de inducción con tripleta (bortezomib-lenalidomida-dexametasona o daratumumab-lenalidomida-dexametasona).
Posteriormente todos los pacientes recibirán mantenimiento, por lo general con lenalidomida, pero también puede utilizarse bortezomib o daratumumab para sostener la respuesta y prolongar la supervivencia. El plan de mantenimiento se realiza hasta progresión (recaída de la enfermedad) o intolerancia (toxicidad por los medicamentos).
Actualmente, el mieloma múltiple no es curable, pero los nuevos tratamientos pueden prolongar la supervivencia durante más de 10 años con buena calidad de vida.
Además del tratamiento específico, dirigido a la clona plasmocitaria, se debe realizar tratamiento de soporte de condiciones generadas por el mieloma, incluyendo estimulantes de precursores eritrocitarios en caso de anemia, bifosfonatos para disminuir los eventos óseos, prevención de infecciones (antibacterianos, antivirales, inmunoglobulinas) y de trombosis (según el riesgo del paciente se indicará AAS o anticoagulantes).
El seguimiento requiere la realización seriada de estudios inmunoproteicos, y una vez negativizados, la confirmación de negativización de la enfermedad en médula ósea.
Para pacientes cuyo mieloma recae o progresa hay múltiples opciones, incluyendo antiCD38 si no fueron utilizados previamente, inhibidores de proteosoma como carfilzomib, nuevos inmunomoduladores como pomalidomida.
Nuevas alternativas incluyen anticuerpos biespecíficos (BiTEs, bispecific T-cell engagers), que permiten reclutar linfocitos T del paciente que atacarán a las células del mieloma. Estos agentes (ej. teclistamab, talquetamab) han logrado tasas elevadas de respuesta y sobrevida en pacientes con una mediana de 5 líneas previas.
Las células CAR-T (chimeric antigen receptor T-cell) son linfocitos del paciente que se modifican genéticamente para que expresen un receptor frente a la célula tumoral y, tras ser expandidos se reinfunden al paciente. Varios antígenos diana están siendo evaluados, con respuestas superiores a 70%-80%.
En resumen, el mieloma múltiple es una patología maligna, crónica que genera alto impacto para el paciente, su familia y el sistema de salud. En nuestro país contamos con la posibilidad de realizar todos los estudios necesarios para la evaluación completa de diagnóstico y pronóstico y cobertura para tratamiento de inducción, trasplante y recaída.
El tratamiento actual consigue remisiones prolongadas, con buena duración y calidad de sobrevida en la mayoría de los casos. Lograr la detección precoz sin daño de órgano blanco debe ser el objetivo principal, para lo cual es necesario mantener un alto índice de sospecha e iniciar rápidamente la evaluación diagnóstica. Debemos continuar mejorando la educación de médicos y pacientes en esta patología y ampliar la cobertura de tratamientos.